

结论先行:FDA 依 FD&C 法 704(a)(4) 向境外工厂调取记录,到签发警告信之间有 9 到 13 个月的空档;这个空档不是留给企业"补做合规"的缓冲,而是 FDA 用来读完你提交材料的时间。真正能改变结果的动作要在这段窗口的前三分之一完成,尤其是入厂检测缺口的前置补齐与供应商 COA 验证记录的整理。下面的拆解以两个 2026 年的真实案例为轴。
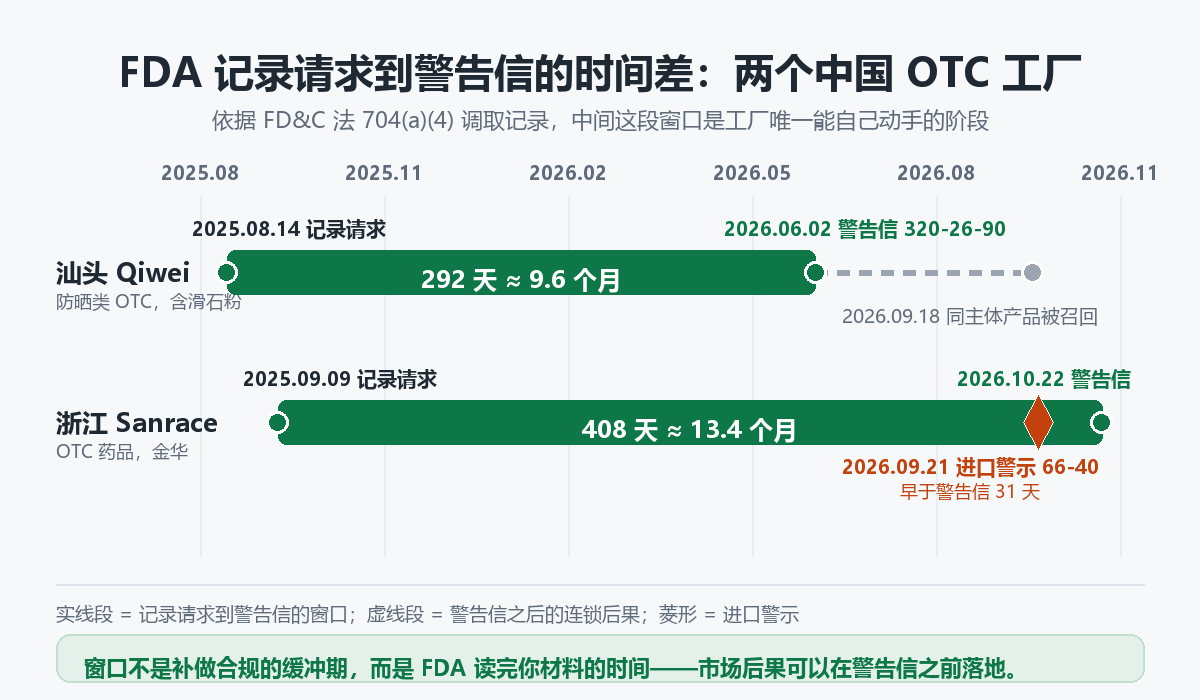
一、两个案例的时间差摆在一起看
两家工厂都没有经历现场检查,也没有收到过 Form FDA 483。FDA 走的是 704(a)(4) 记录请求这条路径——不发通知、不到现场,直接要求企业提供记录与其他信息,读完材料后直接落信。
| 环节 | 汕头 Qiwei | 浙江 Sanrace |
|---|---|---|
| 记录请求发出日 | 2025 年 8 月 14 日 | 2025 年 9 月 9 日 |
| 警告信签发日 | 2026 年 6 月 2 日(编号 320-26-90) | 2026 年 10 月 22 日(10 月 27 日公示) |
| 间隔 | 约 292 天,9.6 个月 | 约 408 天,13.4 个月 |
| 市场后果落地时点 | 2026 年 8 月 8 日企业启动召回,9 月 18 日 FDA 公示 | 2026 年 9 月 21 日列入进口警示 66-40,早于落信 31 天 |
| 主要引用条款 | 21 CFR 211.84(d)(1)、211.84(d)(2)、211.22 | 21 CFR 211.84(d)(1)、211.100(a)、211.22(a)、211.166(a) |
同一模式还有第三个样本:浙江高荣化妆品的 704(a)(4) 记录请求发出于 2026 年 1 月 20 日,同年 7 月 31 日被列入进口警示 66-40,10 月 1 日才落信——扣留同样早于警告信 62 天。三个样本指向同一个结论。
这张表里最该被记住的不是天数,是顺序。Sanrace 的进口警示 66-40 落在警告信之前一个月——意味着货物在港口已经被"不经检验直接扣留"(DWPE),企业拿到警告信时,商业损失早已开始。把警告信当成第一个警报,是这套体系里最贵的误判。
二、第一阶段:收到请求的前 30 天,先算缺口再写答复
多数工厂的第一反应是"按 FDA 问的问题逐条作答"。问题在于 FDA 的问题清单是通用的,但你的缺口是具体的;照单作答会把最致命的那项——没有做检测——以一句话的形式原样交上去。Qiwei 的答复里就有一句"未对滑石粉做石棉检测",这句话在警告信中被原文引用,成为后续所有要求(留样检测、风险评估、可能的客户通知与召回)的起点。
正确的顺序是先做一次材料盘点,把九类材料按"有 / 能补 / 补不了"三分类:
| 材料类别 | 常见缺口 | 窗口内能否补齐 |
|---|---|---|
| 入厂组分鉴别检验记录 | 只有供应商 COA 归档,没有企业自检数据 | 在产批次与留样可补做 |
| 组分含量与杂质检验 | 未做高风险杂质项目(滑石粉中的石棉、甘油中的二甘醇等) | 可委托第三方补做,通常需 2 至 6 周 |
| 留样 | 未按规定留样或留样量不足 | 不能补,只能转风险评估 |
| 供应商 COA 验证记录 | 只有"收到并归档",没有比对验证 | 可补建程序,历史数据无法回溯 |
| 批生产记录 | 关键参数未记录或事后补填 | 不能补,需说明并整改 |
| 工艺验证 | 无验证方案与报告 | 可启动,历史批次只能说明 |
| 稳定性方案与数据 | 缺黏度、pH、含量、微生物等属性 | 可补启动,历史缺失不可逆 |
| 实验室方法适用性 | 未确认方法适用于本基质 | 可补做方法确认 |
| 水系统与环境监测 | 监控点不足、无趋势分析 | 可补建,历史空白不可逆 |
这张表的用途是决定答复的写法:能补的项,补完再答,附上检测报告;补不了的项,不要留空白,写清楚"缺失事实 + 已启动的评估 + 完成时间"。空白项和造假的后果完全不同——空白是能力问题,造假会在后续任何一次复核中变成诚信问题。
三、第二阶段:把供应商 COA 变成"可提交的证据"
21 CFR 211.84(d)(2) 允许企业在一定条件下依赖供应商 COA 替代部分检验,但附加了一个常被忽略的前提:必须已通过适当间隔的验证,建立起对供应商检验结果的可靠性。同时 (d)(1) 保留一个不可下放的底线——每一批入厂组分至少要做一个专属鉴别检验。这两句话合起来的意思是:COA 可以省掉一部分检验,但省不掉"证明 COA 可信"这件事本身。
可提交的验证记录通常包含四件:供应商确认程序文件、初始验证(同一取样由企业自检与 COA 做比对,一般不少于 3 批)、定期再验证的计划与执行记录、以及每批必做的那一项专属鉴别检验的原始记录。只有"COA 归档"而没有比对数据的,FDA 的定性是"未证明供应商结果的可靠性"——Qiwei 与 Sanrace 两家都被落在这一点上,措辞几乎一致。
补建这套程序在窗口期内是完全可行的,成本也远低于警告信后的整改。真正不可挽回的是历史批次的比对数据:一旦批次已经投料出厂,这部分证据就永远消失了。所以这件事的优先级实际上高于"写好这次答复"。
四、第三阶段:披露到哪里为止
这是最容易被两头误解的一环。一头是"少说少错",把自查发现的问题压住不报;另一头是"全盘托出",把未经核实的推测一起写进答复,结果把自己没做过的缺陷也认了下来。
可操作的边界是把答复内容分成三类写:
- 已确认的事实——有记录支撑的,必须写,包括不利事实。FDA 在 Qiwei 案中明确要求"对有效期内、含石棉风险成分的产品做全面风险评估,适当行动可能包括客户通知与召回",说明这条路 FDA 是认可的,主动评估并报告比被发现要好。
- 正在核实的事项——写状态、写方法、写预计完成时间。这一类的关键是给出可验证的时间点,而不是"正在跟进"。
- 尚未评估的领域——写"已启动评估"即可,不要下结论。不要把主观猜测写成已确认事实:一旦写成结论,之后任何新发现都会被视为隐瞒而非新知。
需要提醒的是,704(a)(4) 请求通常自带答复期限,而警告信的答复期是 15 个工作日。这两个期限性质不同:前者是你在窗口里唯一能主动提交材料的机会,后者已经是事后补救。把资源压在前一个期限上,收益要高得多。
五、三个信号告诉你窗口正在关闭
- FDA 的追问变窄变具体。从"请提供所有组分的检验记录"变成"请提供某一组分某一批次的具体检测报告",说明初筛已完成,方向已锁定。
- 产品出现在进口警示名单。Sanrace 的例子证明扣留可以早于警告信;一旦进入 66-40,移出需要向 CDER 提交整改证明,FDA 一般会先做检查确认,周期以年计。
- 答复中出现"建议聘请合格顾问"。两封警告信里都出现了"请聘请有资质的顾问做六大系统审计"这类表述。这句话出现,基本等于 FDA 认为企业自身的质量体系已无法自行纠偏——这是落信前的最后一个信号。
本文的事实边界
事实核对日期为 2026 年 11 月 2 日。案例依据为 FDA 官网公开的警告信原文(汕头 Qiwei Industry Co., LTD,编号 320-26-90,签发日 2026 年 6 月 2 日,MARCS-CMS 721753;Sanrace Biotechnology Co., Ltd.,签发日 2026 年 10 月 22 日),以及 FDA Import Alert 66-40 页面与公开的召回公示信息。Sanrace 的记录请求日期取自第三方警告信数据库标注,FDA 原文中未逐字重现,请以企业实际收到的函件为准。条款依据为 FD&C 法 704(a)(4) 与 21 CFR 211.84(d)(1)、(d)(2)、211.22、211.100(a)、211.160(b)、211.166(a)。本文不构成法律意见,个案的答复策略请结合 FDA 具体问询内容,咨询美国法规顾问或律师。
常见问题解答
FDA 的 704(a)(4) 记录请求和现场检查有什么区别?
704(a)(4) 授权 FDA 直接要求企业提供记录与其他信息,用来代替检查或为检查做准备,不需要到现场、也不产生 Form FDA 483。对企业而言最实际的差别是:没有 483 不等于没有问题,材料读完可以直接签发警告信。两个案例中的工厂均未经历现场检查。
记录请求到警告信一般要多久?
从 2026 年两个中国 OTC 工厂的公开案例看,间隔分别是约 292 天(汕头 Qiwei)与约 408 天(浙江 Sanrace),即 9 到 13 个月量级。这不是法定时限,取决于 FDA 的审评排期与答复材料的完整度,材料反复追问通常会拉长周期。
只保留供应商 COA 不做入厂自检,符合 CGMP 吗?
不完全符合。21 CFR 211.84(d)(1) 要求每批入厂组分至少做一项专属鉴别检验;(d)(2) 允许其余项目依赖供应商 COA,但前提是企业已通过适当间隔的验证建立起对供应商检验结果的可靠性,并有记录可查。只有 COA 归档而无比对验证数据,会被定性为未证明供应商结果可靠。
进口警示 66-40 和警告信哪一个先来?
没有固定顺序,且市场后果可以更早落地。浙江 Sanrace 于 2026 年 9 月 21 日被列入进口警示 66-40,警告信 10 月 22 日才签发,扣留早于落信 31 天。66-40 是"不经检验直接扣留",移出需向 CDER 提交整改证明并通过 FDA 确认。
窗口期内补做的检测报告,FDA 会接受吗?
对留样与在产批次补做的检测,FDA 通常作为整改证据接受;Qiwei 的警告信中,FDA 就要求企业提供全部滑石粉批次的留样检测数据,并在无留样时改为检测成品批。但已出厂且无留样的批次无法补做,只能走风险评估与客户通知、召回路径。
